
如何稳定蛋白质(番外02)|水结构与变性:你以为在稳蛋白,其实先要“稳水”
关键词:水化层 / 体相水 / 疏水效应 / 构象熵 / 变性与聚集 / 冻融与界面
很多配方讨论里,“水”常常被默认为背景板:pH、盐、糖、表面活性剂才是主角。
但只要你做过一次冻融、一次高剪切泵送、一次上游下游的浓缩/换液,就会意识到:蛋白质稳定性问题,往往是“水的状态”被改变之后才被触发的。
这篇番外想做一件事:把“水结构”这件听起来很玄的物理化学概念,翻译成做制剂/做分析/做工艺时可以直接拿来用的直觉。
水至少分成两种
从稳定性的角度,我们可以把体系里的水粗略分成两类:
- 体相水(bulk water):离蛋白较远,性质更接近“纯水 + 溶质”的平均表现。
- 结合水/水化层(bound water / hydration shell):紧贴蛋白表面(包括疏水斑块、带电基团、氢键供受体附近)的那一圈水。它们不是“被冻住”,而是运动方式、氢键网络、交换速率与体相水不同。
为什么这个划分重要?因为你对配方做的很多动作,本质上是在改变:
- 体相水的“溶剂环境”(例如盐、缓冲液、共溶剂、渗透压)
- 水化层的“黏附与交换”(例如糖/多元醇的优先排斥、表面活性剂对界面的占位、盐对带电位点周围水结构的扰动)
当这两者的平衡被推偏,蛋白就会用最直接的方式“反馈”:构象波动变大、疏水面暴露、聚集加速、活性下降。

水结构到底在说什么?
“水结构”常被描述成:水分子之间通过氢键形成一个不断重排的网络。这个网络不是固定晶格,也不是完全随机,它处在一个动态平衡里。
对蛋白稳定性来说,你不需要关心每一个氢键的角度,只需要抓住三个事实:
- 水的氢键网络会被溶质扰动:盐离子、缓冲离子、糖、多元醇、变性剂都会让水网络的局部排布与重排速率改变。
- 蛋白表面会“模板化”周围的水:带电/极性位点会拉住水形成更有序的局部结构;疏水位点附近的水会更“别扭”(水要维持氢键网络,但又不想贴着疏水面)。
- 水不是静止的壳:水化层的水分子在不断与体相水交换。交换越顺畅,蛋白越像在被“润滑”;交换被抑制或被迫重排,蛋白就更容易被卡在不利构象。
因此,“水结构”在这篇文章里的含义可以简化成一句话:
水分子怎么排列、怎么交换,决定了蛋白构象怎么波动、怎么折叠、怎么暴露疏水面。
疏水效应:不是“疏水互相吸引”,而是“水在做选择题”
很多人第一次学疏水效应会得到一个误解:
疏水基团之间有吸引力,所以它们聚到一起。
更接近真实的说法是:疏水基团聚到一起,是为了让水更舒服。
当疏水表面积暴露在水里时,附近的水分子要同时满足两件事:
- 维持自己的氢键网络
- 又要包住一个“不提供氢键”的疏水表面
这会让疏水表面附近的水分子在取向与重排上受到额外限制。限制意味着什么?意味着水的自由度变少(熵降低)。
当两个疏水面靠近并“贴合”时,暴露给水的疏水表面积减少,原先被迫在疏水面附近“别扭站队”的水分子被释放回体相水,水的熵上升。体系总自由能可能因此下降,于是疏水聚集/疏水塌缩就变得有利。
把这段话翻译成稳定性的语言:
- 折叠:疏水核形成,让疏水面从水里“撤退”,释放水分子 → 促进折叠与稳定。
- 聚集:当蛋白部分展开暴露疏水斑块,不同分子之间也会通过减少疏水暴露面积来“让水舒服” → 促进聚集。
也就是说:疏水效应既能帮你把蛋白折起来,也能在不合适条件下把蛋白粘成团。
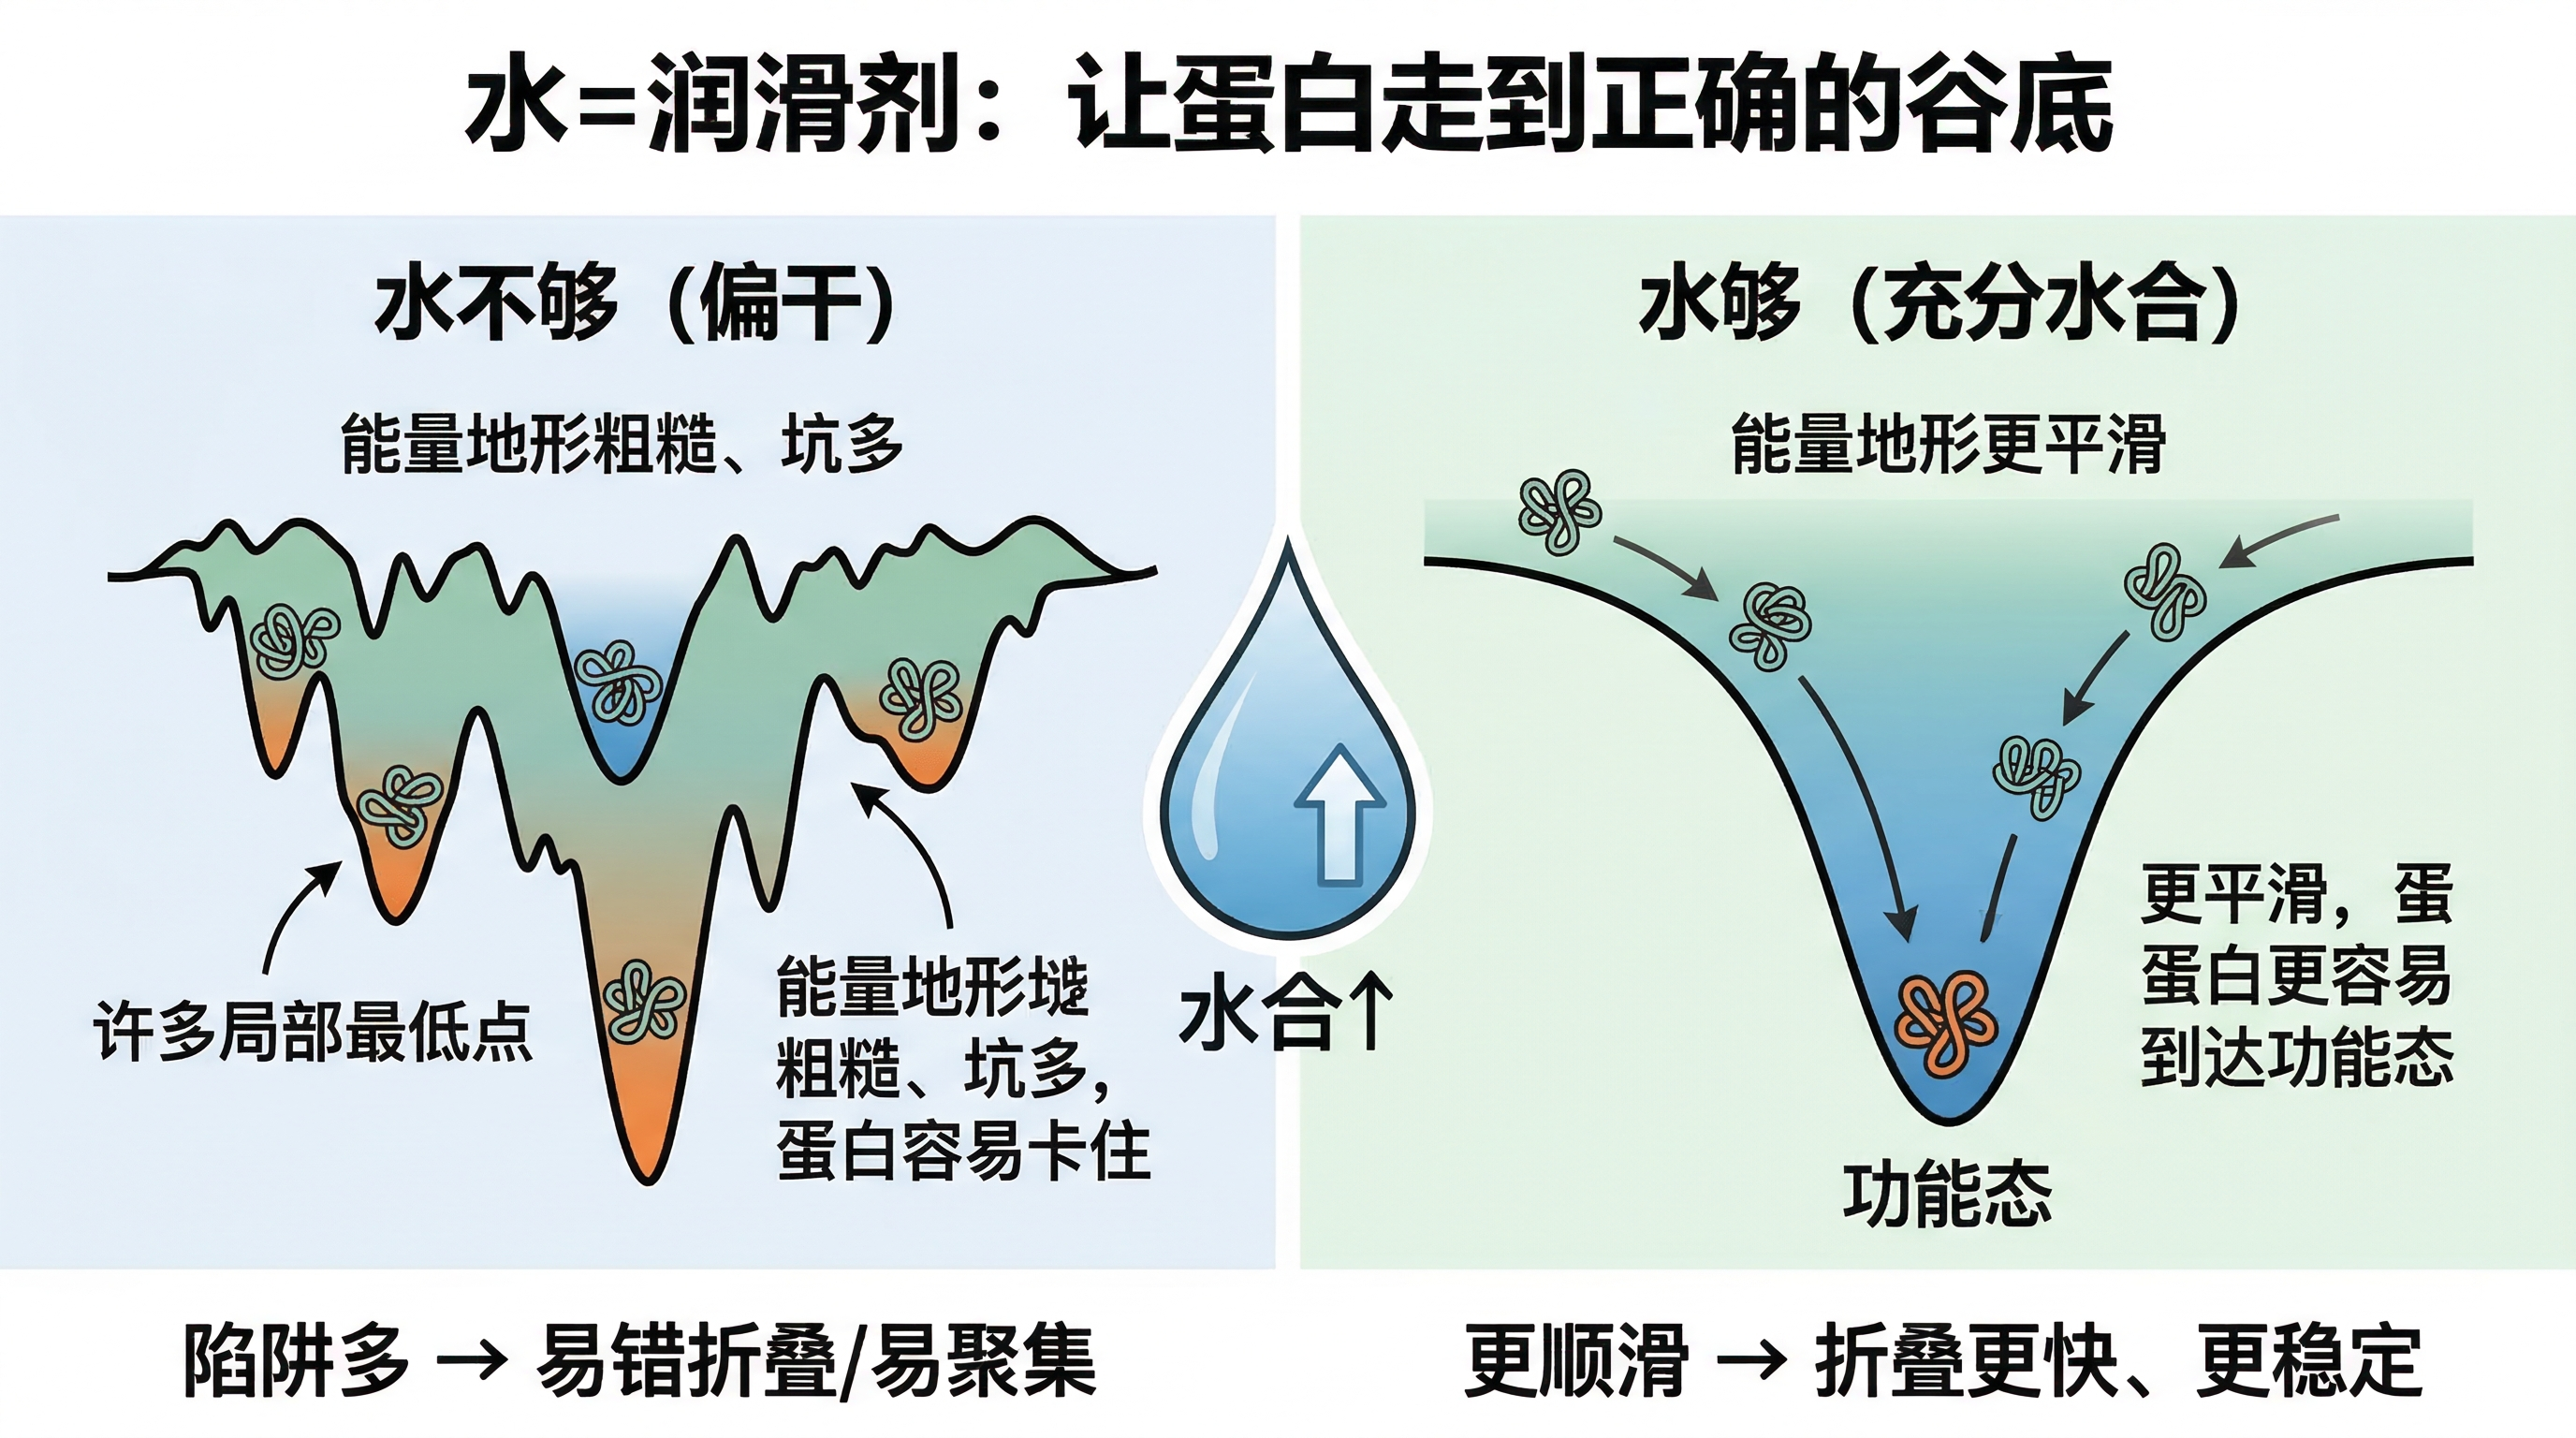
“水=润滑剂”:水合改变蛋白的能量地形
如果把蛋白折叠想象成在一张“能量地形图”上找谷底:
- 地形很粗糙、坑很多:蛋白容易陷在局部最低点(错折叠、非天然构象、可逆/不可逆中间态)。
- 地形更平滑:蛋白更容易顺利滑到功能态附近。
水在这里像什么?像润滑剂。
- 充分水合通常意味着:水化层交换更顺畅,局部重排更容易,蛋白从一个构象过渡到另一个构象的“摩擦”更小。
- 水合不足或水结构被强烈扰动时:某些过渡态变得更难跨越,体系容易被卡住,暴露疏水面、形成短寿命聚集核的概率上升。
这不是在说“水越多越好”(我们做高浓度抗体时水就很少),而是在说:
在给定含水量/离子强度/溶质组合下,水对蛋白表面的润滑能力会改变。
结合水 vs 体相水:为什么同样是加盐,加出来的稳定性会相反?
在前面的正篇里我们讨论过盐、Hofmeister效应、离子强度、屏蔽电荷、溶解度等。
从“水结构”的角度,你可以再加一层解释:盐不仅在改电荷,还在改水。
一条实用的直觉:溶质会“抢水”或“放水”
- 有的溶质更倾向与水形成强相互作用(你可以粗略理解为“更会抓住水”)。它们会改变水网络,让水更不愿意去溶解/包裹疏水面与蛋白表面某些位点。
- 有的溶质会削弱局部水网络(你可以粗略理解为“让水更松散”),于是蛋白表面的水化层更容易被扰动。
你不必把它精确映射为某条Hofmeister序列的具体排名,只要用它解释现象:
- 为什么某些盐在低到中等浓度时能抑制聚集(屏蔽电荷、提高溶解度),但在更高浓度或某些离子组合下又会让蛋白更容易失稳?
- 为什么同样的离子强度,不同阴离子/阳离子组合,变性的门槛温度、展开的可逆性会差很多?
答案往往是:体相水性质与水化层的稳定性被一起改写了。
把它落到配方动作:你在“稳水化层”还是“拆水化层”?
下面这些常见动作,分别更像在影响哪一层?
- 换缓冲盐(例如磷酸盐 ↔ 组氨酸 ↔ 柠檬酸):既影响pH缓冲,也影响离子与水的相互作用,从而改变水化层的结构与交换。
- 加糖/多元醇(蔗糖、海藻糖、甘油、山梨醇):经典直觉是“优先排斥 + 保水”,它们往往能让蛋白更偏向紧致构象(当然也会带来粘度、渗透压等副作用)。
- 加变性剂(尿素、盐酸胍):它们能显著改变水结构与蛋白-水相互作用,让展开态更有利,从而加速变性。
稳定性工程很多时候不是“找一个万能添加剂”,而是:找到能把水化层从‘容易被撕开’调回‘有韧性’的组合。
水如何参与“变性”?三种角色:驱动、缓冲、放大
我们可以把“变性”理解为:蛋白从天然构象转向非天然构象集合(部分展开/完全展开/错误折叠),并可能进一步走向不可逆聚集或化学降解。
水在其中至少扮演三种角色。
角色1:驱动折叠(也驱动疏水聚集)
前面说过,疏水效应本质上是水的熵在做账。它既能推动疏水核形成(折叠),也能在蛋白暴露疏水斑块时推动分子间粘连(聚集)。
因此你经常会见到一个“似乎矛盾”的现象:
- 让蛋白更紧致的条件,有时也会让蛋白更容易形成可逆缔合、甚至LLPS。
从水结构的角度,这并不矛盾:都是在减少高代价的疏水-水接触面积,只是发生在“分子内”还是“分子间”。
角色2:缓冲波动(决定了波动会不会越界)
蛋白永远在呼吸:侧链旋转、局部二级结构开合、环区摆动……这些波动大多数时候是功能的一部分。
水化层像一圈弹簧:
- 它可以吸收一部分热扰动与机械扰动(例如搅拌、泵送、过滤剪切)。
- 当水化层稳定、交换顺畅时,波动更容易“回到原位”。
反之,当水化层被削弱(例如强变性剂、某些极端盐环境、界面脱水)时,波动更容易越界进入“不可逆区域”:疏水面暴露时间拉长,聚集核形成概率上升。
角色3:放大应力(冻融与界面是典型放大器)
冻融、气液界面、固液界面,本质上都在做一件事:让水从连续相变成不连续相。
- 冻融:水结晶→溶质被排挤到未冻结的浓缩相;解冻时又经历局部高离子强度/高蛋白浓度/快速水结构重建。
- 气液界面:蛋白吸附上去时会经历局部脱水与构象重排;界面附近水的氢键网络与体相不同。
- 固液界面(过滤膜、容器壁、玻璃/塑料):同样存在局部脱水、表面电荷与疏水性的“模板效应”。
这些过程会把原本温和的水结构扰动“放大”成灾难:短时间内让蛋白进入高风险构象,并给聚集一个启动窗口。

把理论变成配方决策:三个“稳水”抓手
如果把目标明确成“稳水化层 + 让体相水不要走极端”,我们可以得到三个非常实操的抓手。
抓手1:用“优先排斥型”溶质提高水化层韧性
典型代表是糖/多元醇(蔗糖、海藻糖、甘油、山梨醇等)。
你可以把它们理解成:它们更喜欢待在体相水里,而不是贴着蛋白表面,于是蛋白表面周围的水更“纯”,水化层更稳定,蛋白更偏向紧致构象。
常见收益:
- 抗冻融(一定程度上)
- 抑制热变性/剪切诱导变性
- 降低界面诱导展开的概率
常见代价:
- 粘度上升(尤其高浓度时)
- 渗透压与注射痛感(注射制剂要特别注意)
- 对某些分析(例如某些光谱/粘度/流变测量)带来干扰
抓手2:用表面活性剂“替蛋白站岗”,减少界面脱水
表面活性剂(例如PS20/PS80)经常被解释为“防止界面吸附”。从水结构角度,你也可以说:
- 它们占据了最容易发生局部脱水与构象重排的界面位置
- 让蛋白更少被迫进入“水网络被打断”的环境
注意:表面活性剂不是越多越好,且其降解产物(例如游离脂肪酸)会带来新的界面/颗粒问题。这里的核心是:把界面应力这个放大器关掉。
抓手3:把缓冲体系与盐体系当作“水结构旋钮”来调
很多时候你会纠结:
- 这个缓冲盐对pH很合适,但换成另一个缓冲盐似乎聚集少了。
- 同样的离子强度,换个阴离子就更稳定/更不稳定。
把缓冲盐与盐当作“水结构旋钮”,你会更愿意做系统筛选:
- 固定pH,筛缓冲体系
- 固定离子强度,筛阴/阳离子组合
- 把“短期可逆波动”与“长期不可逆聚集”分开看(比如做热循环、做冻融、做摇瓶/泵送模拟)
这类筛选的意义不在于得到一条“绝对排名”,而是找到在你的蛋白表面化学特征下,哪一种组合能让水化层更稳定、更能“润滑”。
高浓度 vs 低浓度,“稳水”的侧重点不同
在系列的正篇里我们强调过:高浓度与低浓度,失稳主导机制不同。
把“水结构”加入框架,你会发现它像一个底层变量,但表现形式会变。
高浓度(高粘度、强相互作用)
高浓度时,“水少”并不等于“不需要稳水”。相反,水变成稀缺资源:
- 水化层彼此重叠,蛋白-蛋白相互作用被放大
- 体相水被溶质与蛋白共同“占用”,局部水结构更容易偏向某一端
因此高浓度配方里,“稳水”往往体现为:
- 用合适的盐/缓冲体系把相互作用调到不过强
- 用某些氨基酸/糖类在不把粘度推爆的情况下维持水化层韧性
- 尤其关注温度变化、剪切与界面导致的局部脱水
低浓度(吸附、回收率、界面比表面积更高)
低浓度体系里,蛋白分子之间远,但每一个分子更容易“遇到界面”:
- 容器壁、过滤膜、移液枪头、气泡……
因此低浓度时“稳水”的重点常常不是调相行为,而是:
- 通过表面活性剂/惰性蛋白等方式降低吸附与界面诱导展开
- 用一定的糖/盐体系提高水化层韧性,让偶发扰动不要越界
同一个“稳水”原则,在高浓度是为了抑制强相互作用与相分离,在低浓度是为了抑制界面脱水与吸附诱导失稳。
一句话总结
你当然可以不谈水结构,只做经验筛选。但当你遇到下面这些“经验解释不顺”的现象时,水结构给你一个更统一的视角:
- 同样的pH与离子强度,换一种缓冲体系稳定性差很多
- 某些条件下折叠更紧,但聚集/缔合也更明显
- 冻融/界面问题比热应力更致命,且批间差大
把水从背景板拉到台前,你会更容易把策略写成一句话:
先稳水化层,再谈稳蛋白;把界面与相变造成的“水网络破碎”当成头号放大器去处理。