
如何稳定蛋白质(番外03)|冻干与固态稳定:玻璃态、水分、Tg——把时间按下慢放键
关键词:冻干 / 预冻-一次-二次干燥 / 玻璃态 / Tg 与 Tc / 残余水分 / 复溶 / 固态降解
如果说液体制剂是在“跟时间赛跑”,那冻干(Lyophilization)更像是把时间按下慢放键:
- 把大部分水拿走 → 分子运动变慢
- 让体系进入玻璃态(glassy state)→ 很多反应像被按了减速
- 运输更宽松(不一定要全程冷链)
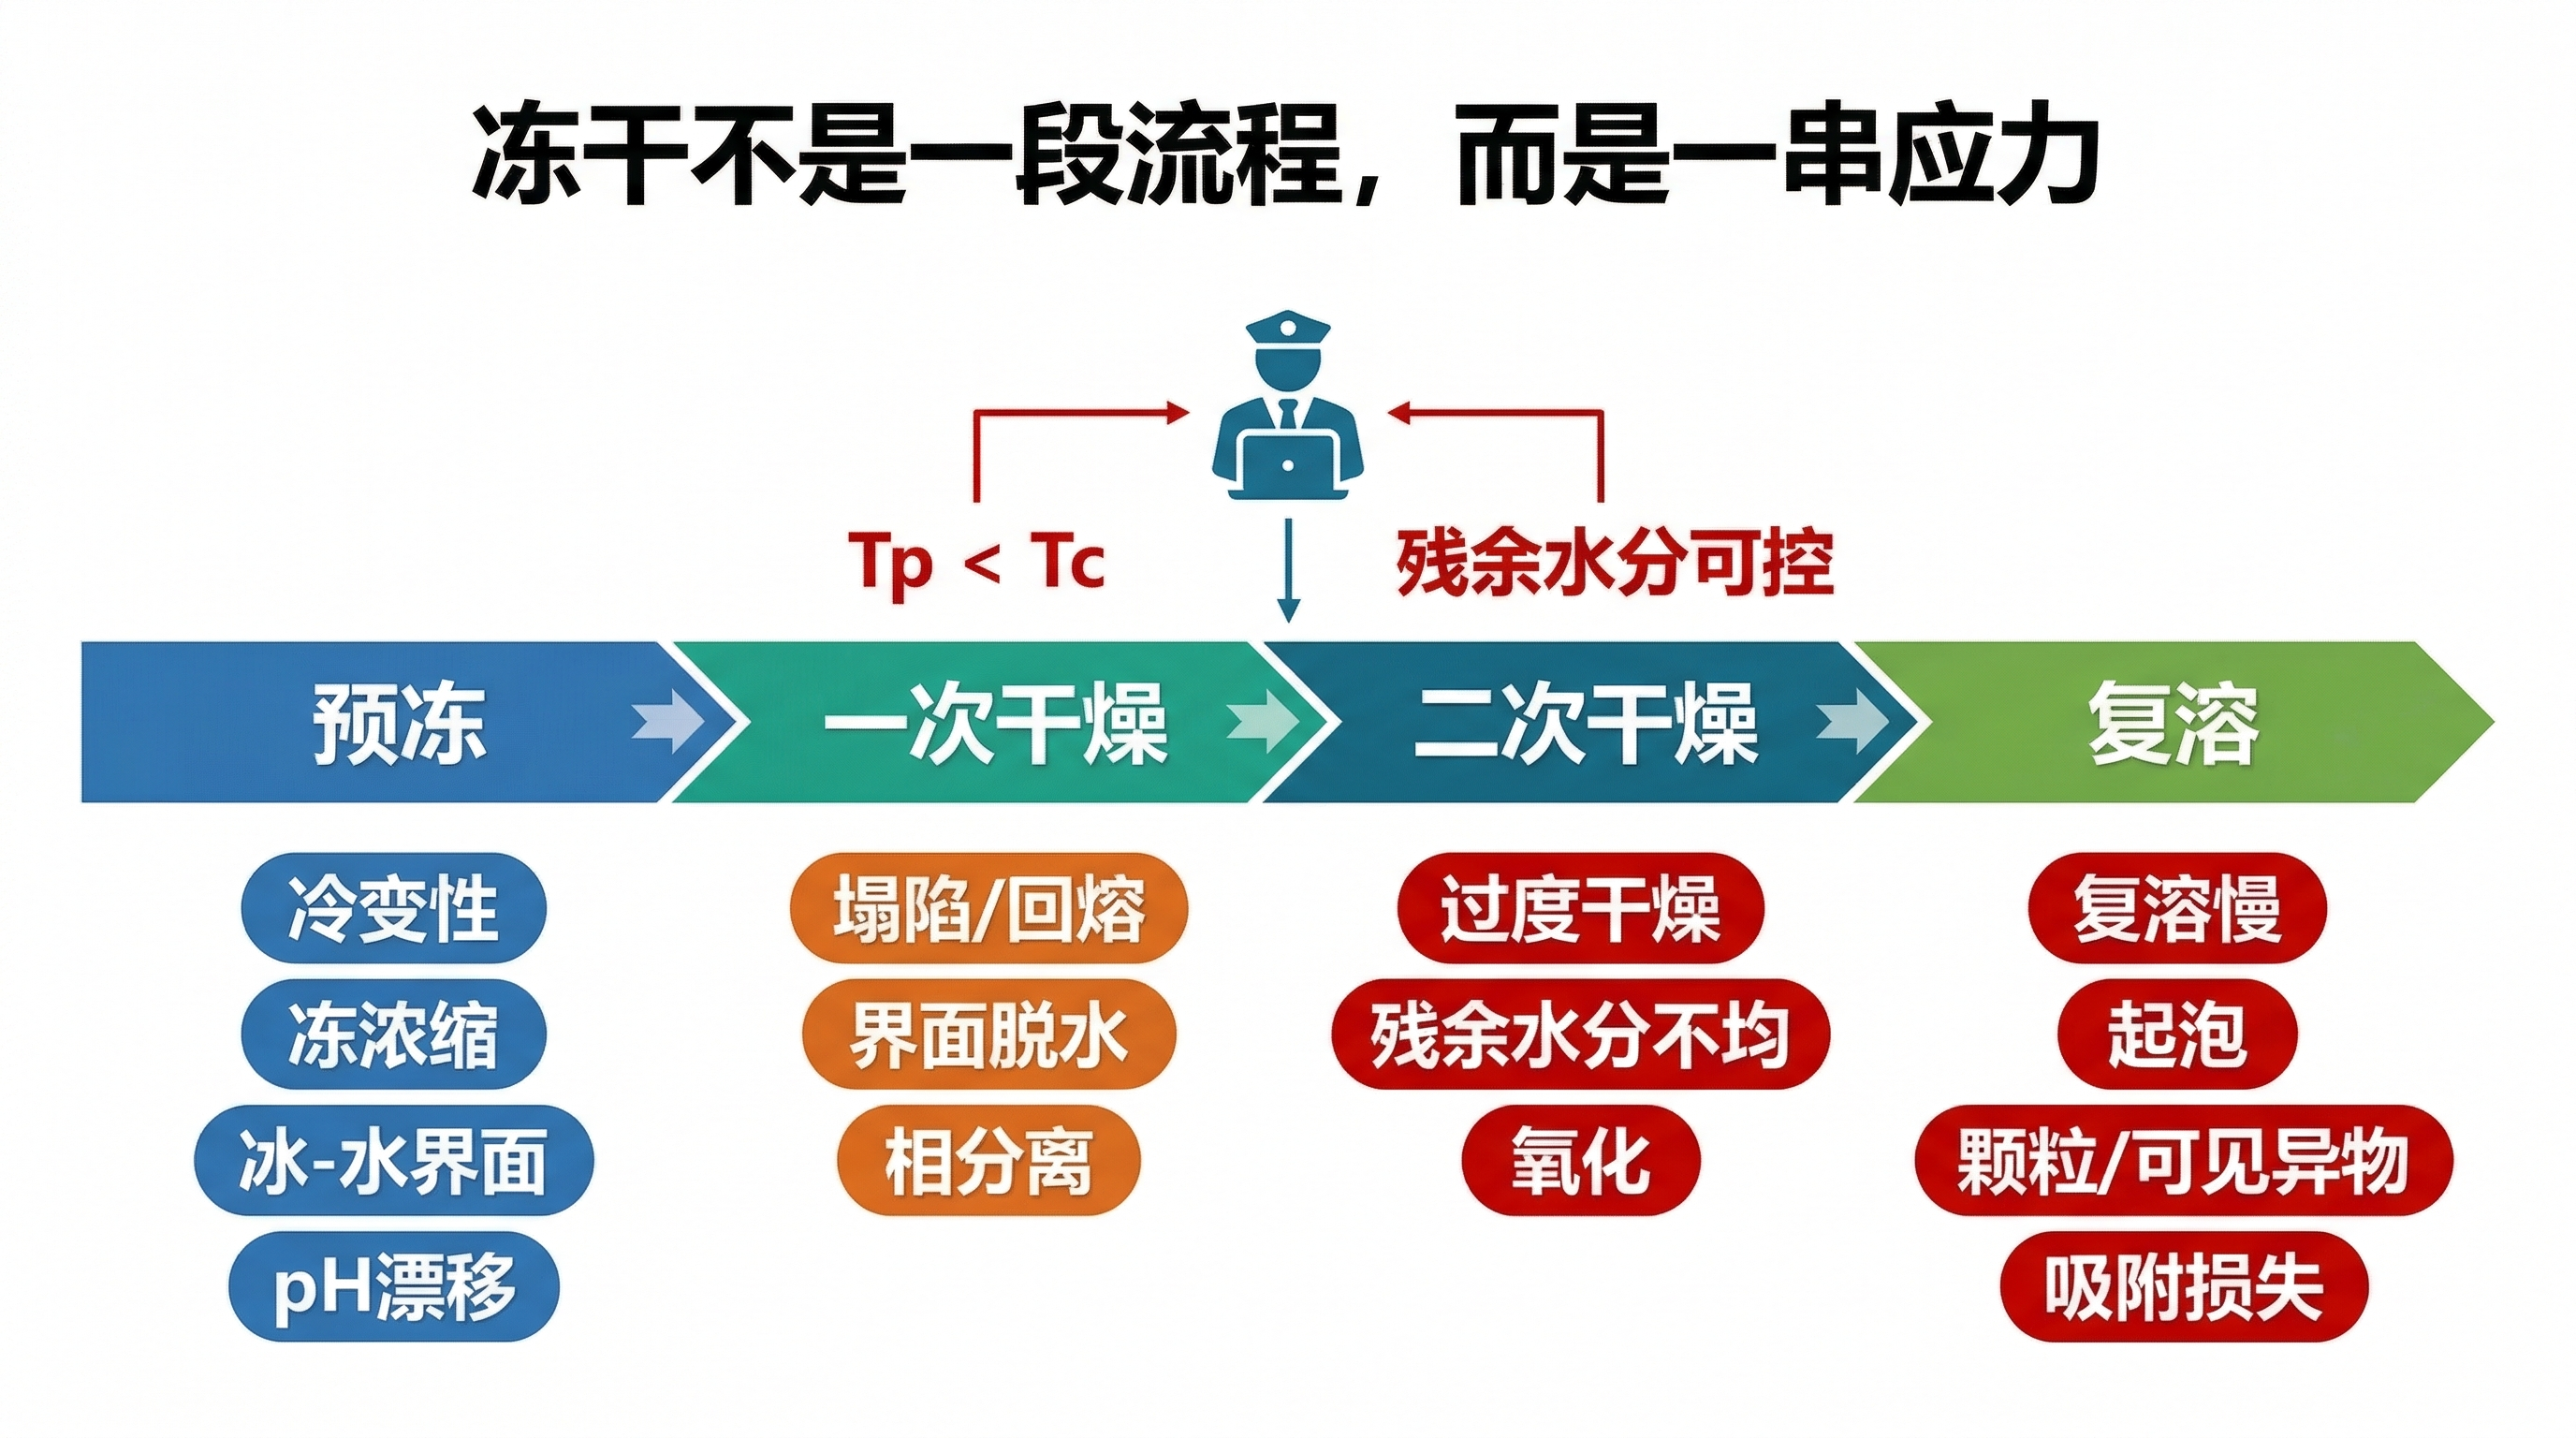
但冻干也不是“把水蒸干”这么简单。你会遇到另一套完全不同的风险:
- 冻结时的冻浓缩、冰-水界面、pH 漂移
- 干燥时的脱水应力、相分离、塌陷/回熔
- 固态储存时的残余水分、玻璃化转变、氧化/脱酰胺
- 使用时的复溶慢、起泡、颗粒、吸附损失
冻干的全景图:它到底在“稳”什么?
冻干常被一句话概括:预冻 → 一次干燥(升华)→ 二次干燥(解析/脱附)。
但对蛋白稳定性而言,更重要的是:每一步在改变什么“底层变量”。
- 冻结阶段:决定了“冰晶结构”和“冻浓缩相”——这两者决定了后面孔道、传质阻力,也决定蛋白在冻结过程中受多少界面与浓度冲击。
- 一次干燥:决定了“宏观结构是否塌陷”以及“蛋白在脱水过程中是否被逼到危险构象”。
- 二次干燥:决定了“残余水分”和“玻璃态的稳不稳”。
- 固态储存:决定了“分子运动快不快”和“化学反应有没有机会发生”。

冻干为什么能稳:核心不是“干”,而是“动得慢”
在液体里,蛋白的失稳(聚集、化学降解)很多时候是“分子能动”带来的:
- 分子能自由扩散 → 更容易碰撞、缔合、聚集
- 水参与反应或促进构象波动 → 氧化、脱酰胺等更容易发生
冻干的稳,来自两条最朴素的物理:
- 水变少:很多水参与/水促进的过程被抑制(尤其是水解相关、以及水作为“溶剂平台”提供的反应自由度)。
- 体系进入玻璃态:你可以把玻璃态理解为“看起来是固体,但分子被卡住了”的状态。
- 当温度远低于 Tg(玻璃化转变温度)时,体系黏得像玻璃,分子几乎动不了。
- 分子动不了,很多反应就像缺了“相遇机会”与“构象重排机会”。
所以冻干的关键词不是“越干越好”,而是:
让体系在储存条件下保持足够高的 Tg,让分子运动慢到足以忽略。
关键温度:Tc、Tg′、Tg——三兄弟别混用
冻干圈里最容易把人搞晕的就是这些温度字母。
- Tc(塌陷温度):一次干燥时最重要的“外观/结构红线”。产品温度 Tp 一旦超过 Tc,干饼结构可能塌陷,孔道堵塞,导致干燥变慢、复溶变慢,甚至水分分布更不均。
- Tg′(最大浓缩玻璃态转变温度):冻结后,溶质被挤到“冻浓缩相”,这部分相当于一个高浓度糖/盐/缓冲的混合物。Tg′是这个冻浓缩相在冻结状态下的玻璃化转变点,常用来指导退火和冻结策略。
- Tg(干态玻璃化转变温度):干饼出来以后(尤其二次干燥后)体系的玻璃化转变温度。它决定了:在储存温度下,你到底是不是“玻璃态”。
一句话把它们串起来:
- Tc 管一次干燥“能不能撑住结构”
- Tg 管储存期“能不能把分子按住”
冻结阶段的隐形杀伤:冻浓缩、界面、pH 漂移
很多人把冻干失败归咎于“干燥没干好”,但很多蛋白其实在冻结时就已经受伤。
冻浓缩:把温和配方瞬间变成“高盐/高蛋白/高杂质”
水结冰时,溶质通常会被排挤到未冻结的液相里,于是出现局部的:
- 离子强度升高
- 蛋白浓度升高
- 金属离子/过氧化物/微量杂质相对富集
对蛋白来说,这意味着:
- 胶体稳定性可能骤降(更易自缔合/聚集)
- 某些化学反应的“有效浓度”被放大
冰-水界面:界面越多,蛋白越容易“被拉扯”
冰晶越小 → 冰-水界面总面积越大。
蛋白在界面附近容易发生:
- 选择性吸附
- 局部脱水与构象重排
- 聚集核更容易形成
这也是为什么很多冻干工艺会关注“受控成核/退火/降温速率”:它们在很大程度上是在调控冰晶尺寸与孔道结构,同时也在调控界面面积。
pH 漂移:缓冲盐结晶会把体系 pH “掰弯”
冻结过程中,不同缓冲组分、盐组分可能结晶/析出,剩下的液相成分比例改变,导致 pH 漂移。
在液体里你选好了一个“安全 pH”,冻结后可能瞬间变成另一个“高风险 pH”。这会直接影响:
- 脱酰胺/异构化
- 氧化
- 构象稳定窗口
实践建议(不绑定具体配方):
- 冻干配方的缓冲体系选择,要把“冻结行为”算进去,而不仅是室温溶液的 pH。
一次干燥:你以为在提效率,其实在和“塌陷”博弈
一次干燥的物理目标是:在真空和低温下把冰升华掉。
工程上常见的拉扯是:
- Tp 高一点 → 升华更快 → 周期更短
- 但 Tp 一旦接近/超过 Tc → 结构塌陷 → 反而可能更慢,且外观/复溶/水分分布变差
因此可以把一次干燥理解为一句口诀:
效率的上限,靠 Tc;风险的下限,靠安全裕度。
这里还有一个容易忽略的点:
- 塌陷不只影响“好不好看”,它可能改变孔道结构和比表面积,从而影响二次干燥速度与最终残余水分。
二次干燥:残余水分不是越低越好
二次干燥主要去的是未冻结水(吸附水/结合水)。这一步直接决定:
- 最终残余水分
- 干态 Tg
- 长期化学稳定性(很多固态反应对水极敏感)
水分是“增塑剂”:水越多,Tg 越低
水分子像给体系加了“润滑油”,会让分子更容易动起来——这会拉低 Tg。
当储存温度接近 Tg 时,体系就不再像“玻璃”,而更像“软糖”:分子运动明显增加,很多降解会加速。

但“过度干燥”也可能带来风险
这点常被忽略:
- 水不仅是麻烦,它也是蛋白结构的一部分(见番外02)。
- 二次干燥把水拿得太狠,可能让蛋白经历更强的脱水应力;有些体系还会出现复溶变慢、起泡/颗粒增多等问题。
所以更工程化的表达是:
残余水分要“可控”,不是一味追求最低。
你需要通过稳定性验证找到自己的“甜蜜点”:
- 水分偏高:Tg 低,化学反应更快
- 水分偏低:脱水应力/复溶体验可能变差
固态里蛋白会怎么坏:物理坏法变少,化学坏法更显眼
冻干之后,很多“液体主导”的失稳会变慢,但并不会消失。
你可以用一个粗略对照来建立直觉:
- 物理不稳定(聚集/相分离):通常显著变慢,但仍可能在复溶过程中暴露(尤其是复溶过快、起泡、界面多的时候)。
- 化学不稳定(氧化、脱酰胺、糖基化/糖化等):在固态里可能更“显眼”,因为你把其他路径按慢了。
固态化学降解的共性驱动因素通常是:
- 分子运动(与 Tg/温度/水分强相关)
- 微量氧、金属离子、过氧化物(包材与辅料纯度的“暗雷”)
- 局部相分离(辅料结晶把蛋白挤到富集相里)
因此,冻干的稳定性工程很大一部分是在做三件事:
- 把蛋白包在合适的玻璃态基质里(常见直觉:糖玻璃)
- 避免/管理相分离与不受控结晶(例如某些 bulking agent 的结晶行为)
- 把氧与杂质的通道堵上(容器密封、材料相容性、抗氧化体系)
复溶:“最后一公里”的失败都发生在这里
冻干样品在仓储里很稳,但一加水就翻车,是非常常见的真实世界问题。
复溶时蛋白面临的应力通常包括:
- 局部高浓度:水从外往里渗透,外层先溶,内层暂时还是干的,形成浓度梯度。
- 界面与起泡:摇晃、注水方式不当会制造大量气液界面。
- 复溶时间过长:蛋白在“半湿半干”的中间态停留太久,反而更危险。
有效建议(不绑定具体设备操作):
- 把“复溶时间”当作关键质量属性之一,而不是附属指标。
- 复溶方案要与配方联动:孔结构、结晶度、表面活性剂、糖玻璃都会影响复溶体验。
高浓度 vs 低浓度:同样冻干,目标与雷区不同
高浓度蛋白(抗体药):冻干常是“绕开高黏度”的路线
高浓度液体常见痛点:黏度高、相分离、注射推力大、运输剪切敏感。
冻干在这里的价值往往是:
- 把“高浓度难推针”的问题,从液体阶段转移到复溶阶段
- 允许更长的货架期与更宽松的运输条件
但高浓度冻干也有独特雷区:
- 复溶慢:固体含量高、孔结构稍差就可能复溶很慢,临床体验差。
- 复溶后瞬时高浓度/高渗:容易引发瞬时自缔合与颗粒。
- 配方空间受限:想加很多糖来抬 Tg,但总固含上去又会让复溶更痛苦。
一句话:高浓度冻干是“把高黏度的难题换成复溶与固态相态的难题”,需要整体权衡。
低浓度蛋白(IVD 等):冻干更多是“常温便携 + 抗运输”
低浓度体系里,绝对蛋白量少,损失一点点就可能是致命的相对损失。
冻干的价值更多在:
- 常温运输更稳,减少冷链依赖
- 抗冻融、抗长途震荡(尤其是试剂盒场景)
但雷区也明显:
- 复溶回收率:低浓度更容易被容器/管路吸附,复溶时如果界面多、表面保护不够,损失比例会很夸张。
- 批内/批间均一性:低剂量对含量均一性更敏感。
一句话:低浓度冻干的 KPI 往往不是“蛋白还能不能折叠”,而是“能不能把每一份都稳稳拿回来”。
一句话总结
冻干不是简单的“把水拿走”,而是用玻璃态把分子运动按慢;固态稳定性的核心变量是:相态(是否玻璃态)+ 残余水分(是否可控)+ 复溶过程(是否平稳)。